Cumplimiento normativo en materia de envasado y etiquetado: guía sobre las normas de la FDA y GS1
Descubre qué exigen las normas de etiquetado de la FDA y los estándares de códigos de barras GS1 en cuanto al diseño gráfico de los envases, además...
9 minutos de lectura
Rebecca Freeman
:
Published
Todos los equipos de envasado farmacéutico han vivido alguna versión de esa misma tarde desastrosa. El diseño pasó por el departamento creativo, por el jurídico, por el de asuntos regulatorios y por el de asuntos médicos. Todo el mundo lo ha aprobado. Entonces, alguien lo detecta en el último momento: una advertencia que no se ha trasladado del mercado anterior, un código de barras que se lee bien en pantalla pero falla en la línea de producción, unas instrucciones de dosificación traducidas que no coinciden del todo con el texto maestro aprobado.
Nada de esto ocurre porque los equipos sean descuidados. Ocurre porque el material gráfico de envases para un producto regulado pasa por más manos, más mercados y más versiones de archivo que casi cualquier otro tipo de activo creativo, y la mayoría de los procesos de aprobación nunca se diseñaron para detectar errores a esa escala. Tal y como ya hemos visto en nuestro análisis anterior sobre dónde se cuelan los errores en el diseño gráfico de los envases, una sola caja mal etiquetada puede provocar una retirada del mercado, una carta de advertencia de las autoridades reguladoras o la pérdida de la ventana de lanzamiento, y el coste rara vez se limita a la reimpresión.
Nuestro artículo explica de dónde proceden realmente las deficiencias de cumplimiento, los marcos normativos que regulan cómo debe documentarse la aprobación de los diseños de envases y un proceso práctico y repetible para llevar los diseños desde el briefing hasta su aprobación sin prisas de última hora.
La aprobación del diseño gráfico de los envases farmacéuticos es el proceso estructurado de revisión, validación y aprobación formal de los diseños de cajas, etiquetas y prospectos antes de que se envíen a imprenta. Normalmente en él participan los equipos de creatividad, asuntos regulatorios, asuntos jurídicos, asuntos médicos y calidad, y debe generar un registro completo, atribuible y listo para su inspección que garantice que el material gráfico final se ajusta al contenido maestro aprobado en todos los mercados e idiomas en los que se comercializa.
La mayoría de los errores en el material gráfico de los envases no se deben a una sola decisión errónea. Son el resultado de un proceso con demasiados pasos inconexos y sin una única fuente de información fiable.
Demasiadas partes interesadas, muy pocos puntos de control. Una sola referencia (SKU) puede requerir la aprobación de la marca, asuntos regulatorios, el departamento jurídico, asuntos médicos y un revisor del mercado local, a menudo en diferentes zonas horarias y con distintos niveles de dominio técnico. Cuando esa revisión se lleva a cabo por correo electrónico o en carpetas compartidas, es fácil que se pierda un comentario o que una versión siga adelante sin todas las firmas necesarias.
Desviaciones en la traducción y la localización. Una caja maestra puede distribuirse en quince idiomas con variantes regionales. Si el texto traducido se introduce manualmente en el diseño gráfico para cada mercado, se acumulan pequeños errores: una concentración que no coincide con la de la caja maestra, una advertencia que se ha acortado, una variante que se aprobó para un país pero se imprimió para otro.
Precisión de los códigos de barras y la serialización. Un código de barras que parece correcto en una prueba en PDF puede no escanearse correctamente una vez impreso, redimensionado o colocado sobre una superficie curva. Dado que los códigos de barras contienen el identificador del producto, el lote y la fecha de caducidad utilizados para la verificación a lo largo de toda la cadena de suministro, un código de barras ilegible o codificado incorrectamente puede bloquear por completo la distribución, no solo parecer erróneo.
Desviaciones de versión entre las referencias (SKU). Las gamas de envases suelen alcanzar miles de referencias (SKU) una vez que se tienen en cuenta los tamaños de envase, las variantes regionales y las combinaciones de idiomas. Sin un archivo maestro controlado y un estado claro del ciclo de vida para cada variante, es fácil que una versión obsoleta se cuele en la producción.
Los registros de actividad se confunden con las pistas de auditoría. Muchos equipos dan por sentado que una herramienta que muestra «quién comentó y cuándo» cumple los requisitos normativos de documentación. No es así. Un registro defendible debe mostrar quién aprobó qué, en qué versión exacta y en qué orden, y debe poder recuperarse cuando se solicite.
El diseño gráfico del envase se encuentra en la intersección de varios marcos normativos, y los requisitos varían en función del lugar al que se envíe el producto.
En Estados Unidos, las directrices de la FDA sobre errores de medicación relacionados con la denominación, el etiquetado y el envase de los medicamentos establecen cómo la División de Prevención y Análisis de Errores de Medicación del CDER supervisa el diseño del etiquetado y el envase específicamente para evitar errores que afecten a los pacientes. Las directrices refuerzan la idea de que las etiquetas de los envases y el etiquetado de las cajas deben presentar la información crítica —nombre del medicamento, concentración y dosis— de forma coherente en todos los paneles y en todas las versiones, ya que la discrepancia entre la información de una caja y la de su envase es una fuente reconocida de errores de dispensación.
Los registros y las firmas electrónicas utilizados en el propio proceso de aprobación suelen tener que cumplir con el título 21 del CFR, parte 11, en EE. UU., o con los requisitos equivalentes del anexo 11 de las BPF de la UE para los equipos que operan en Europa. Ambos marcos exigen que las aprobaciones sean atribuibles a una persona concreta, vinculadas a una versión específica del archivo y recuperables como un registro completo, en lugar de reconstruirse a posteriori.
Los códigos de barras impresos en el propio diseño gráfico deben cumplir con las normas GS1 para el sector sanitario, que definen cómo se codifican los identificadores de producto, los números de lote y las fechas de caducidad en códigos de barras GS1 DataMatrix o lineales. Un error en esta codificación en la fase de diseño gráfico es uno de los errores de envasado más comunes y costosos, ya que no siempre es visible hasta que se escanea el código de barras en condiciones reales de producción.
Ninguno de estos marcos normativos es nuevo, pero se ha intensificado la actividad de control en torno a ellos, y la realidad operativa es la misma independientemente del mercado: el proceso de aprobación de las maquetas debe generar una prueba, no solo una decisión.
| Aprobación manual o fragmentada | Flujo de trabajo regulado de material gráfico | |
|---|---|---|
| Registro de revisión | Hilos de correo electrónico, unidades compartidas, comentarios dispersos | Registro de auditoría centralizado, con marca de tiempo y atribuible |
| Control de versiones | Varias copias en circulación, sin que quede claro cuál es la actual | Un único documento maestro regulado con historial de versiones bloqueado |
| Traducciones | Incorporadas manualmente en cada archivo regional | Incorporadas a una plantilla maestra validada para cada idioma |
| Comprobaciones de códigos de barras | Solo revisión visual, confirmada tras la impresión | Escaneadas y validadas en cuanto a codificación, tamaño y contraste en la fase de preimpresión |
| Aprobación | Implícita mediante una respuesta por correo electrónico o una autorización verbal | Firma electrónica formal vinculada a una versión específica del archivo |
| Cumplimiento normativo | Reconstrucción de registros si lo solicita un inspector | Registro completo recuperable bajo demanda |

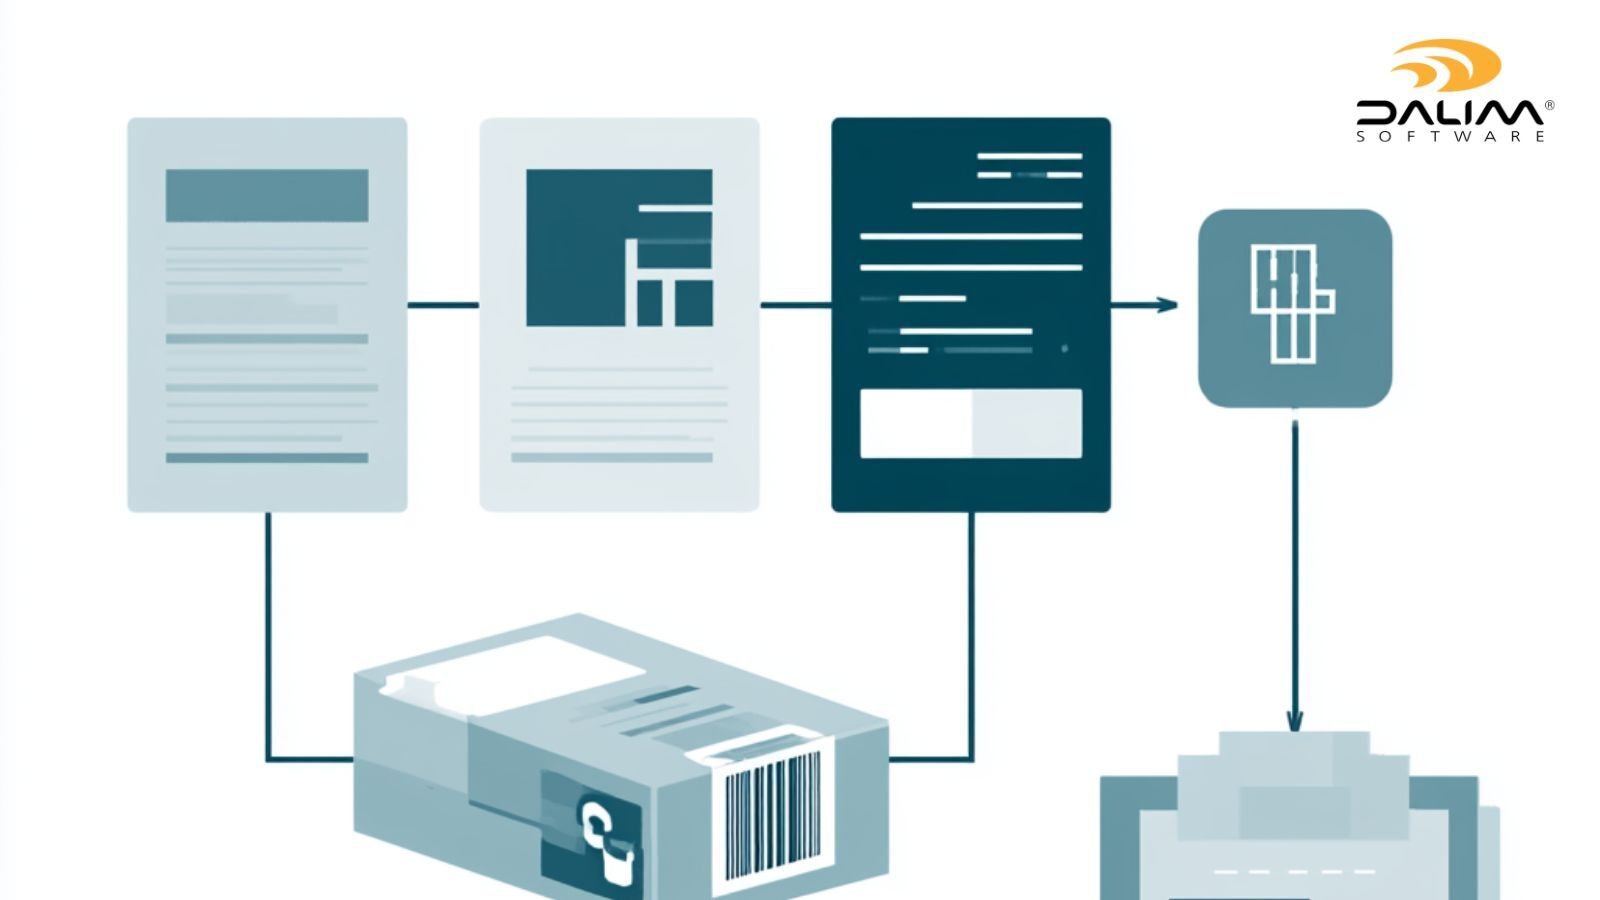
Lograr que esto funcione a gran escala no depende tanto de una herramienta concreta como de subsanar las lagunas entre etapas que antes dependían de que alguien se acordara de comprobarlas. Esto es así tanto si el material gráfico lo gestiona internamente una marca farmacéutica como si lo hace una agencia del sector sanitario que coordina el embalaje, el etiquetado y los materiales para pacientes de varios clientes a la vez. Una comprobación previa automatizada que tiene en cuenta las plantillas detecta los errores estructurales antes de que un revisor humano abra siquiera el archivo. La validación de códigos de barras y de que estén listos para escanear confirma la codificación, el tamaño y el contraste durante la revisión, en lugar de después de que el archivo ya haya pasado a imprenta. La revisión contextual en 2D y 3D permite a los revisores normativos y médicos, que no siempre tienen conocimientos técnicos, visualizar representaciones del envase terminado con las capas de acabado aplicadas, de modo que las aprobaciones reflejen lo que realmente se enviará.
DALIM FUSION reúne todos estos elementos en un único espacio de trabajo regulado, diseñado en torno a este conjunto concreto de requisitos farmacéuticos: flujos de trabajo que dan prioridad a la normativa con controles de cumplimiento obligatorios, validación de códigos de barras y de la capacidad de escaneo, pruebas contextuales en 2D y 3D, y registros de auditoría inmutables respaldados por firmas electrónicas. ISDIN, una marca farmacéutica global, utiliza la plataforma para centralizar la colaboración en materia de envases entre departamentos, socios y regiones, con una trazabilidad completa que agiliza las aprobaciones. Para conocer con más detalle lo que debe incluir un registro de auditoría que cumpla realmente con la normativa, consulta nuestro análisis de los registros de auditoría de pruebas en línea para sectores regulados.
¿Qué causa la mayoría de los errores de cumplimiento normativo en las maquetaciones de envases farmacéuticos? La mayoría de los errores se deben a pasos de revisión inconexos, más que a un único fallo. Las divergencias entre versiones en los distintos mercados, las traducciones que no se incorporan a un archivo maestro validado y los códigos de barras que no se someten a pruebas de escaneo antes de la impresión son las causas más comunes.
¿Cuál es la diferencia entre un registro de actividades y un registro de auditoría de cumplimiento? Un registro de actividades muestra que se han realizado acciones, como un comentario o la apertura de un archivo. Un registro de auditoría de cumplimiento es atribuible a una persona concreta, está vinculado a una versión específica del archivo y se puede recuperar como un registro completo, que es lo que esperan las autoridades reguladoras durante una inspección.
¿Se aplica la norma 21 CFR Parte 11 a la aprobación de las maquetaciones de envases? Sí, si el proceso de aprobación utiliza registros y firmas electrónicos, como ocurre con la mayoría de las plataformas modernas de revisión de pruebas. La normativa exige que dichos registros sean atribuibles, precisos y recuperables cuando se soliciten.
¿En qué se diferencia el Anexo 11 de las BPF de la UE de la norma 21 CFR Parte 11? Ambas regulan los registros y las firmas electrónicas en entornos regulados, pero el Anexo 11 de las BPF de la UE se aplica dentro del marco de las Buenas Prácticas de Fabricación de la Unión Europea, mientras que la norma 21 CFR Parte 11 es el equivalente de la FDA de EE. UU. Los equipos que operan en ambas regiones suelen necesitar un flujo de trabajo que cumpla con ambas normativas.
¿Por qué fallan los códigos de barras incluso después de que se haya aprobado el diseño gráfico? Un código de barras puede parecer correcto en una prueba digital, pero fallar una vez impreso, ya que factores como la resolución final de impresión, el sustrato, el escalado y la colocación sobre una superficie curva afectan a su capacidad de escaneo. Validar la codificación, el tamaño y el contraste del código de barras durante la revisión, en lugar de confiar en una comprobación visual, permite detectar estos problemas antes de que lleguen a la fase de producción.
¿Cuántas partes interesadas suelen participar en la aprobación del material gráfico de los envases farmacéuticos? Varía según el producto y el mercado, pero es habitual que los departamentos de marca, creativo, jurídico, de asuntos regulatorios, de asuntos médicos y un revisor del mercado local deban dar su visto bueno a una sola referencia (SKU), a veces en varias regiones e idiomas.
¿Se pueden detectar los errores de traducción antes de la impresión? Sí, si el texto traducido se procesa a través de un flujo de trabajo controlado que integra el texto aprobado en una plantilla maestra validada, en lugar de recrearse manualmente para cada mercado. De este modo, todas las versiones lingüísticas se vinculan al mismo contenido de origen.
¿Qué debe buscar una marca farmacéutica en un software de aprobación de envases? Busque una comprobación previa que tenga en cuenta las líneas de corte, la validación de códigos de barras y de que el contenido esté listo para escanear, la revisión contextual en 2D y 3D, flujos de trabajo de firma electrónica que cumplan con la norma 21 CFR Parte 11 o el Anexo 11 de las BPF de la UE, y un registro de auditoría completo y exportable, en lugar de un simple registro de actividades.
Descubre qué exigen las normas de etiquetado de la FDA y los estándares de códigos de barras GS1 en cuanto al diseño gráfico de los envases, además...
Qué significa realmente «cumplir con la normativa» en el proceso de aprobación de material gráfico en los sectores farmacéutico, del embalaje y de...
Detecta los errores de conformidad y de color en las pruebas de maquetación antes de la impresión. Un marco práctico para los equipos de producción...